CONTENIDO
- 1. Ensayos clínicos | Definición

- - Objetivos principales
- 2. Ensayos clínicos | Proceso de desarrollo de nuevos medicamentos y productos sanitarios
- - Estudios no clínicos
- - Autorización IND
- - Fase 1 (estudios de farmacología clínica, entre otros)
- - Fase 2 (ensayos clínicos terapéuticos exploratorios, entre otros)
- - Fase 3 (ensayos clínicos terapéuticos confirmatorios, entre otros)
- - Solicitud de autorización de comercialización
- 3. Ensayos clínicos | Cambios en el entorno de desarrollo de nuevos medicamentos basados en organoides
- - Cambios en el entorno regulador mundial y expansión de los métodos alternativos de ensayo
- - Efectos prácticos sobre la estrategia de autorización IND
- - Limitaciones de las tecnologías alternativas a los ensayos con animales y estrategias complementarias
- 4. Ensayos clínicos | Estrategias de actuación adaptadas
- - Asesoramiento jurídico y apoyo procedimental en materia de autorización de comercialización
- - Apoyo para el cumplimiento normativo relativo a la autorización del plan de ensayo clínico (IND)
- - Asesoramiento jurídico en cada fase del desarrollo de nuevos medicamentos y productos sanitarios
- - Revisión normativa relativa a los organoides y la medicina regenerativa avanzada
- - Revisión de contratos relacionados con ensayos clínicos y actuación ante litigios

1. Ensayos clínicos | Definición
Un ensayo clínico es un procedimiento de investigación destinado a comprobar científicamente la seguridad y los efectos terapéuticos de un nuevo medicamento o de un medicamento en desarrollo cuando se utiliza en personas.
Se examinan de manera integral el comportamiento del medicamento en el organismo, la respuesta clínica y la posible aparición de efectos adversos. El ensayo se lleva a cabo con personas conforme a criterios y procedimientos estrictos.
 Objetivos principales
Los principales objetivos de los ensayos clínicos son los siguientes.
Categoría | Objetivo principal |
Comprobación de la seguridad | Comprobar los posibles factores de riesgo y efectos adversos derivados del uso del medicamento |
Demostración de la eficacia | Demostrar científicamente el efecto terapéutico sobre una enfermedad |
Determinación de la dosis y el método adecuados | Determinar la dosis y el método de administración más eficaces y seguros |
Comparación con los tratamientos existentes | Evaluar la eficacia clínica y las posibles mejoras respecto al tratamiento estándar |


2. Ensayos clínicos | Proceso de desarrollo de nuevos medicamentos y productos sanitarios
Los ensayos clínicos constituyen un procedimiento esencial para comprobar científicamente la seguridad y la eficacia durante el desarrollo de nuevos medicamentos o productos sanitarios.
Una vez que la investigación permite identificar un compuesto candidato o un prototipo, se comprueba su seguridad básica durante la fase de estudios no clínicos y después se presenta una solicitud de autorización del plan de ensayo clínico (IND).
Tras la autorización se llevan a cabo sucesivamente los ensayos clínicos de fase 1, fase 2 y fase 3. Una vez concluidos todos los procedimientos, se presenta una solicitud de autorización de comercialización (NDA), que será examinada por autoridades reguladoras como el Ministerio de Seguridad de Alimentos y Medicamentos de la República de Corea o la FDA de Estados Unidos.
Después de obtener la autorización definitiva, el producto se comercializa y se utiliza en la práctica clínica.
Estudios no clínicos
Los estudios no clínicos constituyen una fase que se lleva a cabo antes de los ensayos clínicos con personas.
En esta fase se comprueba si el compuesto candidato o el prototipo de producto sanitario desarrollado presenta un nivel de seguridad y una eficacia básica suficientes para su aplicación en personas.
Además de los ensayos con animales, estos estudios no clínicos incluyen procedimientos para evaluar la seguridad y el mecanismo de acción mediante diversos métodos alternativos, como los ensayos basados en organoides que reproducen la estructura y las funciones de los tejidos humanos.
Autorización IND
Para realizar un ensayo clínico, la empresa desarrolladora del medicamento debe presentar ante el Ministerio de Seguridad de Alimentos y Medicamentos de la República de Corea (MFDS) una solicitud IND (solicitud de autorización del plan de ensayo clínico).
La solicitud IND debe incluir información detallada sobre el plan del ensayo clínico y la seguridad del medicamento en investigación (IMPD).
Para presentar la solicitud IND, la empresa farmacéutica debe preparar la siguiente documentación.
· Manual del investigador (IB)
· Documentación que acredite que el medicamento en investigación se ha fabricado conforme a las normas de correcta fabricación y control de calidad (GMP)
· Documentación relativa a la fabricación y la calidad del medicamento en investigación
· Datos de los resultados de los estudios no clínicos
· Datos sobre la experiencia clínica previa con el medicamento en investigación (únicamente cuando puedan presentarse)
· Información sobre los centros donde se realizará el ensayo clínico, las entidades de análisis de muestras, los investigadores y las entidades contratadas, entre otros
· Normas de indemnización de las personas perjudicadas por el ensayo clínico
· Formulario de consentimiento de los participantes en el ensayo
· Protocolo del ensayo clínico (Protocol)
El Ministerio de Seguridad de Alimentos y Medicamentos decide si autoriza el ensayo clínico después de examinar la documentación presentada.
Asimismo, si durante el ensayo clínico se pretende introducir algún cambio respecto al contenido de la IND previamente autorizada, deben volver a cumplirse los requisitos y solicitarse la autorización de la modificación de la IND.
Entre estos cambios se incluyen, por ejemplo, la sustitución del fabricante del principio activo, las modificaciones del medicamento en investigación y el aumento o la reducción de la dosis.
Fase 1 (estudios de farmacología clínica, entre otros)
Los ensayos clínicos de fase 1 se realizan con voluntarios sanos y suelen contar con entre unas pocas personas y varias decenas de participantes.
En esta fase se evalúa principalmente la seguridad del nuevo medicamento o producto sanitario, incluidos sus procesos de absorción, distribución, metabolismo y excreción en el organismo, así como la posible aparición de reacciones adversas.
Fase 2 (ensayos clínicos terapéuticos exploratorios, entre otros)
Los ensayos clínicos de fase 2 se realizan con un número reducido de pacientes que padecen la enfermedad correspondiente y, por lo general, cuentan con entre varias decenas y varios cientos de participantes.
En esta fase se establecen la pauta y la dosis adecuadas del nuevo medicamento o producto sanitario y se evalúan su eficacia frente a la enfermedad y su posible aplicación.
Fase 3 (ensayos clínicos terapéuticos confirmatorios, entre otros)
Los ensayos clínicos de fase 3 se realizan con un gran número de pacientes y suelen contar con entre varios cientos y varios miles de participantes.
En esta fase se comprueban a mayor escala la seguridad y la eficacia del nuevo medicamento o producto sanitario y se establecen de manera específica sus indicaciones, efectos, pauta, dosis y precauciones de uso, entre otros aspectos.
Solicitud de autorización de comercialización
Una vez concluido el ensayo clínico, se solicita la autorización de comercialización ante el Ministerio de Seguridad de Alimentos y Medicamentos de la República de Corea o ante la autoridad reguladora extranjera correspondiente, basándose en los datos obtenidos sobre seguridad y eficacia.
Para un nuevo medicamento deben presentarse, entre otros, los documentos indicados a continuación. En el caso de los medicamentos sujetos a presentación de documentación, solo se seleccionan y presentan los datos de seguridad y eficacia necesarios.
· Documentación sobre la calidad y los métodos de ensayo
· Documentación de registro del principio activo farmacéutico
· Documentación de evaluación de las normas de correcta fabricación (GMP), entre otros documentos
En el caso de los medicamentos genéricos, debe demostrarse la equivalencia con el medicamento de referencia mediante la presentación de datos de estudios de bioequivalencia y de calidad, en lugar de datos toxicológicos y clínicos.
Durante el procedimiento de evaluación se examinan asimismo el cumplimiento de las normas GMP y las cuestiones relacionadas con las patentes. Cuando resulte necesario, también se solicita el dictamen del Comité Central de Revisión de Asuntos Farmacéuticos de la República de Corea. La autorización definitiva de comercialización se concede cuando se cumplen todos los requisitos.
3. Ensayos clínicos | Cambios en el entorno de desarrollo de nuevos medicamentos basados en organoides
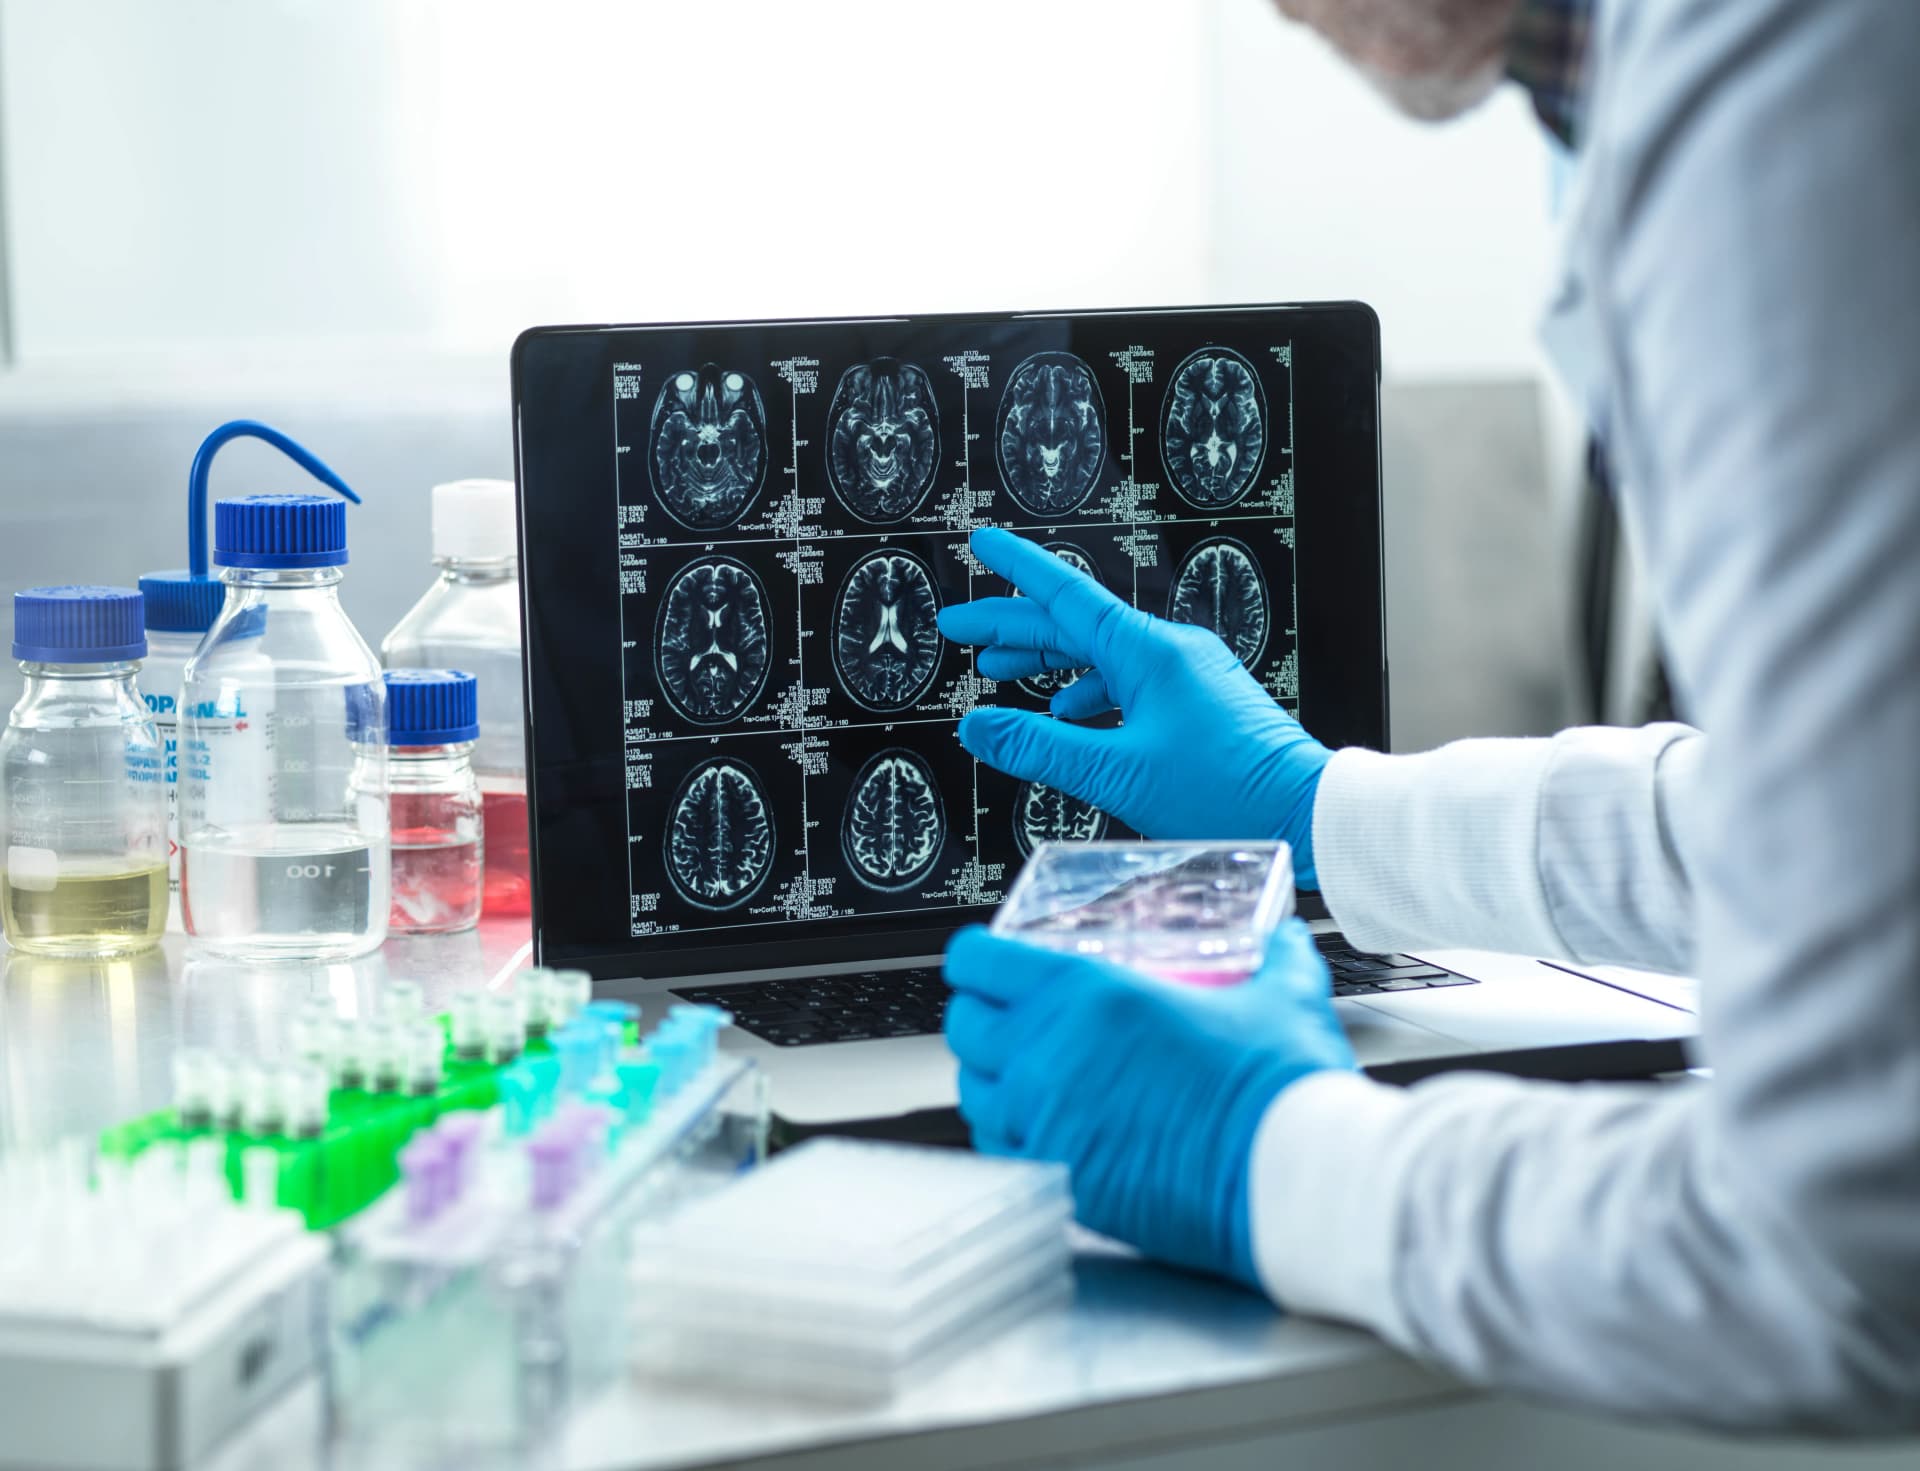
En los ensayos clínicos, los organoides son modelos celulares tridimensionales (3D) con una estructura similar a la de los órganos humanos. Se utilizan como tecnología de evaluación preclínica para complementar o sustituir parcialmente los ensayos con animales.
En particular, se consideran una tecnología esencial para mejorar la precisión durante la fase de investigación y desarrollo, ya que permiten comprobar la toxicidad, la eficacia y la respuesta farmacológica de los compuestos candidatos en condiciones más próximas a las del organismo humano.
Cambios en el entorno regulador mundial y expansión de los métodos alternativos de ensayo
Recientemente, las principales autoridades reguladoras, incluida la FDA de Estados Unidos, han comenzado a reformar gradualmente los sistemas de evaluación no clínica centrados tradicionalmente en los ensayos con animales. Como consecuencia, los métodos alternativos de ensayo (NAMs), incluidos los organoides, se han convertido en un elemento esencial de las estrategias de desarrollo de nuevos medicamentos.
Esto no supone únicamente un cambio en los métodos de investigación, sino que también está produciendo modificaciones sustanciales en la composición de la documentación para la autorización IND y en los requisitos generales de los datos no clínicos.
Efectos prácticos sobre la estrategia de autorización IND
Los datos obtenidos mediante organoides complementan los resultados de los ensayos con animales y se utilizan durante el procedimiento de autorización IND.
Estos datos permiten establecer el margen de seguridad del medicamento y estimar la dosis inicial. También constituyen una base importante para la toma de decisiones durante las primeras fases de diseño del ensayo clínico.
Por ello, cada vez más empresas farmacéuticas e instituciones de investigación valoran estratégicamente el uso de organoides desde la fase de diseño del protocolo del ensayo clínico.
Limitaciones de las tecnologías alternativas a los ensayos con animales y estrategias complementarias
Los organoides presentan la ventaja de reproducir parcialmente la estructura y las funciones de los órganos humanos. Sin embargo, siguen existiendo limitaciones técnicas para representar por completo entornos fisiológicos complejos, como los sistemas vascular e inmunitario o el entorno microbiano.
Para superar estas limitaciones se emplean estrategias preclínicas combinadas que integran sistemas multiorganoides, formados mediante la conexión de diversos organoides, con modelos de predicción de la respuesta farmacológica basados en inteligencia artificial.
4. Ensayos clínicos | Estrategias de actuación adaptadas
Los ensayos clínicos no son meros procedimientos de investigación, sino un ámbito de elevado riesgo en el que pueden concurrir cuestiones relativas a las autorizaciones administrativas, las investigaciones administrativas y la responsabilidad jurídica.
Incluso un pequeño defecto procedimental durante la fase de investigación puede ocasionar retrasos en la autorización, actos administrativos sancionadores o responsabilidad civil y penal, por lo que resulta necesario realizar una revisión jurídica previa.
Daeryun Sociedad de Abogados cuenta con abogados con experiencia relevante, incluidos profesionales especializados en el ámbito sanitario con experiencia práctica en los sectores médico, biotecnológico y farmacéutico, así como abogados que han prestado asesoramiento al Ministerio de Seguridad de Alimentos y Medicamentos.
De este modo, analiza de forma estructurada los riesgos regulatorios presentes en cada fase y diseña tanto las estrategias de actuación ante las autoridades como la orientación para preparar la documentación.
Si necesita asesoramiento jurídico relacionado con ensayos clínicos, puede solicitar la asistencia de un 🔗abogado especializado en Derecho sanitario.
Asesoramiento jurídico y apoyo procedimental en materia de autorización de comercialización
· Elaboración de estrategias para responder a los requerimientos de subsanación (instrucciones de subsanación) y redacción de escritos de alegaciones
· Análisis de las causas de denegación o suspensión de la autorización y diseño de estrategias de revisión
· Presentación de observaciones administrativas y respuesta a consultas durante el procedimiento de evaluación de la autorización
Apoyo para el cumplimiento normativo relativo a la autorización del plan de ensayo clínico (IND)
· Comprobación de la legalidad de la documentación presentada al IRB (comité de revisión institucional) y asesoramiento sobre su subsanación
· Revisión jurídica de la información facilitada a los participantes y del formulario de consentimiento informado (Informed Consent Form)
· Asesoramiento para establecer un sistema de notificación de acontecimientos adversos (SAE, SUSAR)
Asesoramiento jurídico en cada fase del desarrollo de nuevos medicamentos y productos sanitarios
· Análisis de los riesgos jurídicos en caso de interrupción del ensayo clínico, modificación de su diseño o revisión del protocolo
· Asesoramiento para establecer los sistemas de gestión de la seguridad exigidos antes y después de la comercialización
· Análisis previo de las posibles sanciones administrativas y del alcance de la responsabilidad en cada fase
Revisión normativa relativa a los organoides y la medicina regenerativa avanzada
· Análisis de posibles conflictos entre la Ley de Medicina Regenerativa Avanzada, la Ley de Bioética y la Ley de Asuntos Farmacéuticos de la República de Corea
· Revisión de la posible aplicación de una autorización independiente o de un procedimiento especial
· Asesoramiento sobre la posible sujeción a la evaluación de nuevas tecnologías y sobre la estrategia para elegir el régimen aplicable
Revisión de contratos relacionados con ensayos clínicos y actuación ante litigios
· Asesoramiento sobre cláusulas de limitación de responsabilidad, alcance de la indemnización por daños y perjuicios y estructura del seguro
· Diseño de estructuras destinadas a prevenir litigios sobre la titularidad de los datos y la atribución de los derechos de propiedad intelectual e industrial
· Elaboración de estrategias de actuación en caso de litigios por retrasos o interrupciones del ensayo clínico o por la fiabilidad de los datos
Ver más