CONTENTS
- 1. Essai clinique | Définition

- - Objectifs principaux
- 2. Essai clinique | Processus de développement d’un nouveau médicament ou d’un dispositif médical
- - Essais non cliniques
- - Autorisation de l’IND
- - Phase 1 (notamment essais de pharmacologie clinique)
- - Phase 2 (notamment essais cliniques exploratoires à visée thérapeutique)
- - Phase 3 (notamment essais cliniques confirmatoires à visée thérapeutique)
- - Demande d’autorisation de mise sur le marché
- 3. Essai clinique | Évolution du développement de nouveaux médicaments fondé sur les organoïdes
- - Évolution de l’environnement réglementaire mondial et essor des méthodes alternatives
- - Effets concrets sur la stratégie d’autorisation de l’IND
- - Limites des technologies alternatives aux essais sur les animaux et stratégies complémentaires
- 4. Essai clinique | Stratégie de réponse adaptée
- - Conseil juridique et accompagnement des procédures relatives à l’autorisation de mise sur le marché
- - Accompagnement de la conformité réglementaire liée à l’autorisation du plan d’essai clinique (IND)
- - Conseil juridique à chaque étape du développement de nouveaux médicaments et dispositifs médicaux
- - Examen de la réglementation relative aux organoïdes et à la médecine régénérative avancée
- - Examen des contrats relatifs aux essais cliniques et réponse aux litiges

1. Essai clinique | Définition
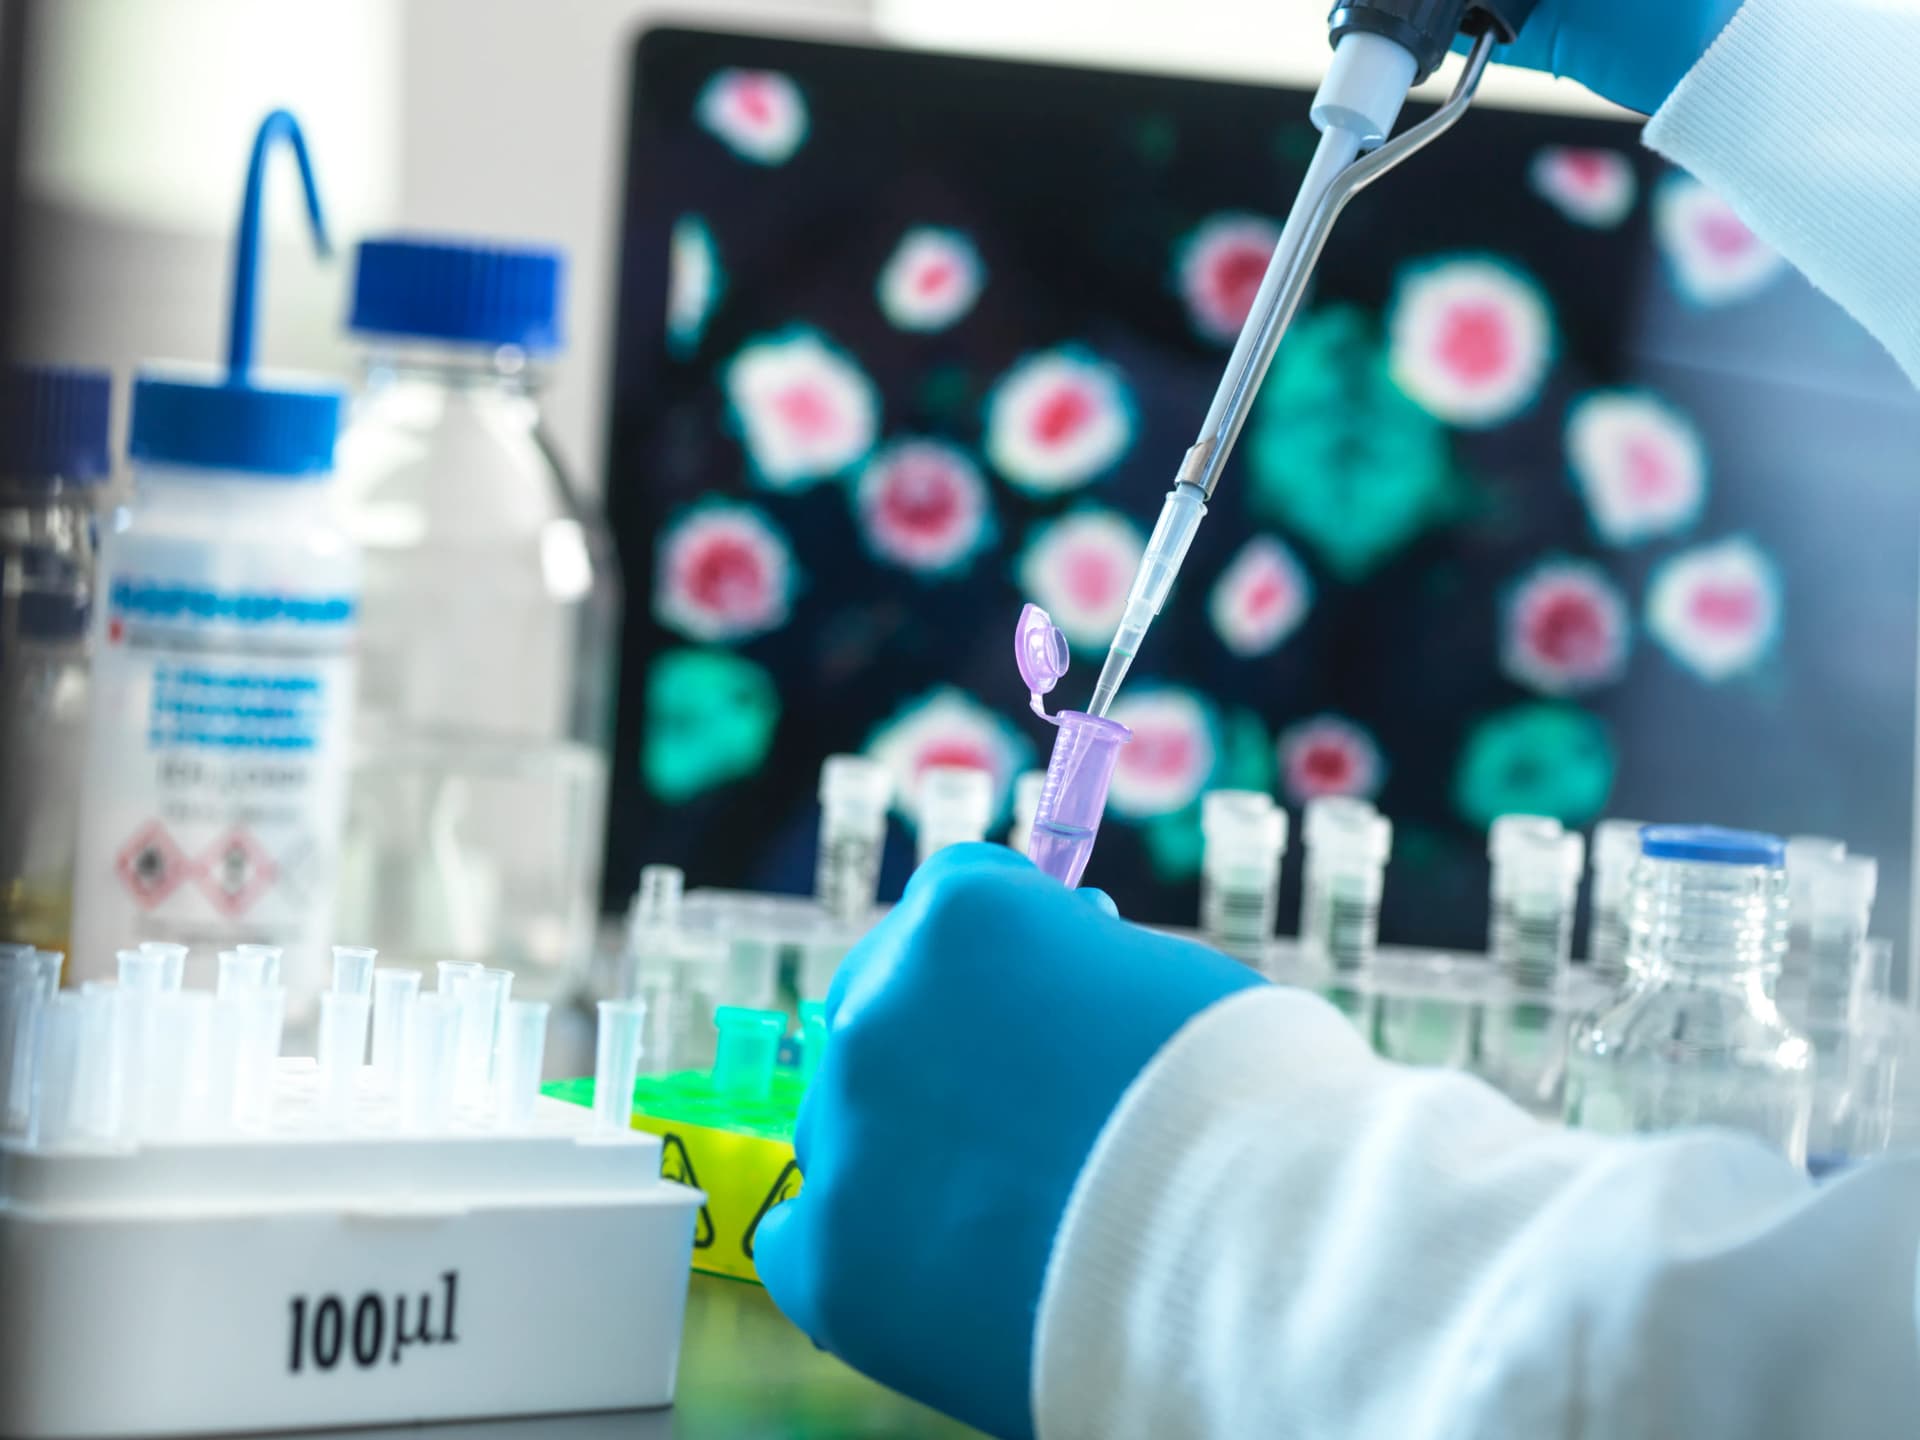
Un essai clinique désigne une procédure de recherche menée afin de vérifier scientifiquement la sécurité et l’effet thérapeutique d’un nouveau médicament ou d’un médicament en cours de développement lorsqu’il est administré à l’être humain.
Il permet d’examiner de manière globale le devenir du médicament dans l’organisme, les réponses cliniques et la présence éventuelle d’effets indésirables. Il est réalisé chez l’être humain conformément à des critères et à des procédures stricts.
 Objectifs principaux
Les principaux objectifs d’un essai clinique sont les suivants.
Catégorie | Objectif principal |
Évaluation de la sécurité | Vérifier les facteurs de risque et les effets indésirables susceptibles de survenir lors de l’utilisation du médicament |
Démonstration de l’efficacité | Démontrer scientifiquement l’effet thérapeutique sur la maladie |
Détermination de la dose et du mode d’administration appropriés | Déterminer la dose et le mode d’administration offrant le meilleur équilibre entre efficacité et sécurité |
Comparaison avec les traitements existants | Évaluer l’efficacité clinique et les éventuelles améliorations par rapport au traitement standard |


2. Essai clinique | Processus de développement d’un nouveau médicament ou d’un dispositif médical
L’essai clinique est une procédure essentielle permettant de vérifier scientifiquement la sécurité et l’efficacité lors du développement d’un nouveau médicament ou d’un dispositif médical.
Lorsqu’une substance candidate ou un prototype est identifié au cours des recherches, sa sécurité de base est vérifiée lors de la phase des essais non cliniques, puis un plan d’essai clinique (IND) est déposé.
Après l’autorisation, les essais cliniques de phase 1, de phase 2 et de phase 3 sont réalisés successivement. Une fois toutes les procédures achevées, une demande d’autorisation de mise sur le marché (NDA) est soumise à l’examen des autorités compétentes, notamment le MFDS coréen et la FDA américaine.
Après l’autorisation définitive, le produit est commercialisé et utilisé dans la pratique médicale.
Essais non cliniques
Les essais non cliniques constituent l’étape précédant les essais cliniques menés chez l’être humain.
Cette étape vise à déterminer si la substance candidate ou le prototype de dispositif médical développé présente une sécurité et une efficacité de base suffisantes pour envisager son utilisation chez l’être humain.
Ces essais non cliniques comprennent l’évaluation de la sécurité et des mécanismes d’action au moyen d’essais sur les animaux, mais aussi de diverses méthodes alternatives, notamment des essais fondés sur des organoïdes reproduisant la structure et les fonctions des tissus humains.
Autorisation de l’IND
Pour mener un essai clinique, le promoteur du développement d’un médicament doit déposer auprès du ministère de la Sécurité des aliments et des médicaments de la République de Corée (MFDS) une IND (demande d’autorisation du plan d’essai clinique).
La demande d’IND doit présenter en détail le plan de l’essai clinique ainsi que les éléments relatifs à la sécurité du médicament expérimental (IMPD).
L’entreprise pharmaceutique doit préparer les documents suivants en vue du dépôt de l’IND.
· Brochure de l’investigateur (IB)
· Documents attestant que le médicament expérimental a été fabriqué conformément aux normes de bonnes pratiques de fabrication et de contrôle de la qualité (GMP)
· Documents relatifs à la fabrication et à la qualité du médicament expérimental
· Résultats des essais non cliniques
· Données relatives à l’expérience clinique antérieure acquise avec le médicament expérimental, lorsqu’elles peuvent être fournies
· Documents relatifs aux établissements menant l’essai clinique, aux organismes d’analyse des échantillons, aux investigateurs et aux organismes prestataires
· Règles d’indemnisation des personnes ayant subi un préjudice lors de l’essai clinique
· Formulaire de consentement des participants à l’essai
· Protocole de l’essai clinique
Après examen des documents déposés, le ministère de la Sécurité des aliments et des médicaments décide d’autoriser ou non l’essai clinique.
En outre, lorsqu’il est envisagé de modifier l’essai en cours d’exécution par rapport au contenu de l’IND déjà autorisée, une demande d’autorisation de modification de l’IND doit être déposée après avoir de nouveau satisfait aux conditions requises.
Il peut notamment s’agir d’un changement de fabricant de la substance active, de modifications du médicament expérimental ou d’une augmentation ou diminution de la dose.
Phase 1 (notamment essais de pharmacologie clinique)
Les essais cliniques de phase 1 sont menés auprès de volontaires en bonne santé et portent sur un effectif allant de quelques personnes à quelques dizaines de personnes.
Cette phase vise principalement à évaluer la sécurité du nouveau médicament ou du dispositif médical, notamment son absorption, sa distribution, son métabolisme et son élimination dans l’organisme ainsi que la survenue éventuelle d’effets indésirables.
Phase 2 (notamment essais cliniques exploratoires à visée thérapeutique)
Les essais cliniques de phase 2 sont menés auprès d’un nombre limité de patients atteints de la maladie concernée et portent généralement sur un effectif allant de quelques dizaines à quelques centaines de personnes.
Cette phase vise à déterminer la posologie et la dose appropriées du nouveau médicament ou du dispositif médical, ainsi qu’à évaluer son efficacité sur la maladie concernée et son potentiel d’utilisation pour l’indication envisagée.
Phase 3 (notamment essais cliniques confirmatoires à visée thérapeutique)
Les essais cliniques de phase 3 sont menés auprès d’un grand nombre de patients concernés et portent sur un effectif allant de quelques centaines à quelques milliers de personnes.
Cette phase permet de vérifier à plus grande échelle la sécurité et l’efficacité du nouveau médicament ou du dispositif médical, ainsi que de définir précisément son efficacité thérapeutique, ses effets, sa posologie, sa dose et ses précautions d’emploi.
Demande d’autorisation de mise sur le marché
À l’issue de l’essai clinique, une demande d’autorisation de mise sur le marché est déposée auprès du MFDS ou d’une autorité de réglementation étrangère sur le fondement des données obtenues concernant la sécurité et l’efficacité.
Pour un nouveau médicament, les documents suivants doivent notamment être fournis. Pour les médicaments relevant de la catégorie coréenne des produits nécessitant le dépôt de données, seules les données de sécurité et d’efficacité requises parmi ces documents sont sélectionnées et soumises.
· Données relatives à la qualité et aux méthodes d’essai
· Données d’enregistrement de la substance pharmaceutique active
· Données d’évaluation des GMP, notamment
Pour les médicaments génériques, des données d’essais de bioéquivalence et des données de qualité doivent être fournies à la place des données toxicologiques et cliniques afin de démontrer leur équivalence avec le médicament de référence.
Au cours de l’examen, l’évaluation de la conformité aux GMP et l’analyse des droits de brevet sont effectuées. L’avis du Comité central coréen d’examen des affaires pharmaceutiques peut également être sollicité si nécessaire. L’autorisation définitive de mise sur le marché est accordée lorsque toutes les conditions sont remplies.
3. Essai clinique | Évolution du développement de nouveaux médicaments fondé sur les organoïdes
Dans les essais cliniques, les organoïdes sont des modèles cellulaires tridimensionnels (3D) dont la structure est similaire à celle de véritables organes humains. Ils sont utilisés comme technique d’évaluation préclinique pour compléter ou remplacer en partie les essais sur les animaux.
Cette technologie est notamment considérée comme essentielle pour accroître la précision des travaux de recherche et développement, car elle permet d’évaluer la toxicité, l’efficacité pharmacologique et la réponse aux médicaments des substances candidates dans des conditions plus proches de l’environnement humain.
Évolution de l’environnement réglementaire mondial et essor des méthodes alternatives
Alors que les principales autorités de réglementation, notamment la FDA américaine, réforment progressivement les systèmes d’évaluation non clinique traditionnellement centrés sur les essais sur les animaux, les nouvelles méthodes alternatives (NAMs), dont les organoïdes, occupent désormais une place essentielle dans les stratégies de développement de nouveaux médicaments.
Il ne s’agit pas d’un simple changement de méthode de recherche. Cette évolution modifie concrètement tant la composition des dossiers d’autorisation d’IND que l’ensemble des exigences applicables aux données non cliniques.
Effets concrets sur la stratégie d’autorisation de l’IND
Les données fondées sur les organoïdes complètent les résultats des essais sur les animaux et sont utilisées dans le cadre de la procédure d’autorisation de l’IND.
Elles permettent de déterminer la marge de sécurité du médicament et d’estimer la dose initiale. Elles constituent également un élément important d’appréciation dès les premières étapes de la conception de l’essai clinique.
Les entreprises pharmaceutiques et les organismes de recherche sont ainsi de plus en plus nombreux à examiner de manière stratégique l’utilisation éventuelle d’organoïdes dès la conception du protocole d’essai clinique.
Limites des technologies alternatives aux essais sur les animaux et stratégies complémentaires
Les organoïdes présentent l’avantage de pouvoir reproduire partiellement la structure et les fonctions de véritables organes humains. Des limites techniques subsistent toutefois pour reproduire intégralement des environnements physiologiques complexes tels que les systèmes vasculaire et immunitaire ou l’environnement microbien.
Afin de pallier ces limites, des stratégies précliniques combinées associent des systèmes multi-organoïdes reliant plusieurs organoïdes d’organes et des modèles de prédiction de la réponse aux médicaments fondés sur l’intelligence artificielle.
4. Essai clinique | Stratégie de réponse adaptée
L’essai clinique n’est pas une simple procédure de recherche. Il s’agit d’un domaine à haut risque dans lequel les procédures d’autorisation, les enquêtes administratives et les risques de responsabilité peuvent survenir simultanément.
Même une irrégularité procédurale mineure au stade de la recherche peut entraîner un retard d’autorisation, un acte administratif ou l’engagement de la responsabilité civile ou pénale. Un examen juridique préalable est donc nécessaire.
Le Cabinet d'avocats Daeryun compte plusieurs avocats disposant d’une expérience pertinente, notamment dans les secteurs médical, biotechnologique et pharmaceutique, ainsi que dans le conseil auprès du MFDS.
Ils analysent de manière structurée les risques réglementaires rencontrés à chaque étape et définissent conjointement la stratégie de réponse aux autorités ainsi que les orientations relatives à la préparation des documents.
Lorsqu’un conseil juridique relatif aux essais cliniques est nécessaire, il est possible de solliciter l’assistance d’un 🔗avocat spécialisé en droit médical.
Conseil juridique et accompagnement des procédures relatives à l’autorisation de mise sur le marché
· Élaboration d’une stratégie de réponse aux demandes de complément et rédaction d’observations
· Analyse des motifs de rejet ou de mise en attente de l’autorisation et élaboration d’une stratégie de réexamen
· Présentation d’observations administratives et réponse aux demandes d’informations au cours de l’examen de l’autorisation
Accompagnement de la conformité réglementaire liée à l’autorisation du plan d’essai clinique (IND)
· Vérification de la conformité juridique des documents soumis au comité d’éthique institutionnel (IRB) et conseil sur les compléments nécessaires
· Examen juridique des documents d’information destinés aux participants et du formulaire de consentement éclairé (Informed Consent Form)
· Conseil sur la mise en place d’un système de déclaration des événements indésirables (SAE, SUSAR)
Conseil juridique à chaque étape du développement de nouveaux médicaments et dispositifs médicaux
· Analyse des risques juridiques en cas d’interruption de l’essai, de modification de sa conception ou de révision du protocole
· Conseil sur la mise en place du système de gestion de la sécurité requis avant et après la commercialisation
· Analyse préalable des éventuelles sanctions administratives et de l’étendue de la responsabilité à chaque étape
Examen de la réglementation relative aux organoïdes et à la médecine régénérative avancée
· Analyse des éventuels conflits entre les lois coréennes sur la médecine régénérative avancée, sur la bioéthique et sur les affaires pharmaceutiques
· Examen de la possibilité d’appliquer une procédure d’autorisation distincte ou une procédure spéciale
· Examen de l’assujettissement à l’évaluation des nouvelles technologies et conseil sur la stratégie de choix du dispositif réglementaire
Examen des contrats relatifs aux essais cliniques et réponse aux litiges
· Conseil sur la rédaction des clauses limitatives de responsabilité, l’étendue des dommages-intérêts et la structure des assurances
· Élaboration d’un cadre permettant de prévenir les litiges relatifs à la propriété des données et à l’attribution des droits de propriété intellectuelle
· Élaboration d’une stratégie de réponse en cas de litige relatif au retard ou à l’interruption de l’essai clinique ou à la fiabilité des données
Voir plus